伦理审查申请/报告指南
1目的
为指导和规范主要研究者/申办者提交伦理审查申请/报告,特制订本指南。
2范围
根据《赫尔辛基宣言》(2024)、国家药品监督管理局《药物临床试验质量管理规范》(2020)、《医疗器械临床试验质量管理规范》(2022),国家卫生健康委员会《涉及人的生命科学和医学研究伦理审查办法》(2023)等相关法规、政策与指南的规定,凡我院承担或在我院内实施的涉及人的生物医学研究项目,应当依据本指南向伦理委员会提交伦理审查的送审材料。涉及人的生物医学研究是指以人为受试者,或者使用可识别身份的人体材料和数据,为了解疾病原因、发展和结果,改进预防、诊断和治疗而进行的研究活动。本伦理委员会审查受理的范围包括(不限于):
●药物临床试验
●医疗器械(含体外诊断试剂)临床试验
●研究者发起的临床研究
3指南
3.1伦理审查申请/报告的类别、基本要求、标准
3.1.1初始审查
初始审查申请:符合上述范围的研究项目,应在研究开始前提交伦理审查申请,经批准后方可实施。“初始审查申请”是指首次向伦理委员会提交的审查申请。
3.1.2跟踪审查
3.1.2.1修正案审查
临床试验过程中若变更主要研究者,或者对临床试验方案、知情同意书、招募材料、提供给受试者的其他书面材料、包含受试者补偿信息的文件等的任何修改,应按照《伦理审查送审文件清单》中修正案审查要求递交《修正案审查申请表》和《修正说明页》,经审查同意后执行。为避免研究对受试者造成紧急伤害,研究者可在伦理委员会审查前修改研究方案,事后应及时将修改研究方案的情况及原因,以“修正案审查申请”的方式提交伦理委员会审查。
3.1.2.2年度/定期跟踪审查
伦理委员会对已经同意开展的临床试验项目进行年度/定期跟踪审查,频率为至少每年一次。主要研究者和/或申办者须在伦理审查意见所要求的年度/定期跟踪审查频率到期前2个月提交《研究进展报告》。当出现任何可能显著影响研究进行或增加受试者危险的情况时,应以《研究进展报告》的方式,及时报告伦理委员会。如果伦理审查同意研究的有效期到期,可以通过研究进展报告申请延长有效期。
3.1.2.3安全性信息审查
主要包括SAE、SUSAR、安全性更新报告等。严重不良事件是指临床研究过程中发生需住院治疗或延长住院时间、永久或者严重的残疾或者功能丧失、危及生命、死亡、导致先天畸形等不良医学事件。本中心受试者发生严重不良事件,申请人应在获知的24小时内提交严重不良事件报告。可疑且非预期严重不良反应(SUSAR)是指临床表现的性质和严重程度超出了试验药物研究者手册、已上市药品的说明书或者产品特性摘要等已有资料信息的可疑并且非预期的严重不良反应。研究者收到申办者提供的临床试验的相关安全性信息后应当及时签收阅读,并应当向伦理委员会快速报告。快速报告的时限要求:致死或危及生命的应在首次获知后7天内报告;非致死或危及生命的应在首次获知后15天内报告。随访报告应在获得新信息起15天内报告。研发期间安全性更新报告(DSUR)是指对研发中的药物(包括已批准但仍在进一步研究的药物)进行安全评估的定期报告的通用标准文件。
3.1.2.4偏离方案审查
凡是发生研究者偏离GCP原则、没有依从方案开展研究,主要研究者和/或申办者应向伦理委员会通报偏离方案情况。
3.1.2.4.1严重偏离方案
研究纳入了不符合纳入标准或符合排除标准的受试者,符合中止试验规定未让受试者退出研究,给予错误治疗或剂量,给予方案禁止的合并用药等没有遵从方案开展研究的情况;或可能对受试者的权益/健康以及研究的科学性造成显著影响等偏离GCP原则的情况。
3.1.2.4.2持续偏离方案
(同一研究人员的同一偏离方案行为在被要求纠正后,再次发生),或研究者不配合监查/稽查,或对违规事件不予以纠正。
3.1.2.4.3严重偏离方案、持续偏离方案应当及时报告。其他偏离方案,可以定期汇总报告。
3.1.2.4.4偏离方案均需填写《偏离方案报告表》。为避免临床试验对受试者的紧急危害,研究者可在伦理委员会审查前偏离试验方案,事后应以相应类别的偏离方案向伦理委员会报告任何偏离已同意方案之处并做解释。
3.1.2.5终止/暂停试验审查
主要研究者和/或申办者提前终止或者暂停试验,应及时向伦理委员会提交《终止/暂停试验报告》,告知提前终止试验的原因,以及对受试者的后续处理。
3.1.2.6结题审查
主要研究者和/或申办者在完成临床试验后,应及时向伦理委员会提交《研究完成报告》。
3.1.3复审
初始审查与跟踪审查后按伦理审查意见“作必要的修正后同意”“终止/暂停已同意的研究”、对方案以及相关资料进行修改或解释说明后,应按照《伦理审查送审文件清单》中复审要求递交《复审申请表》和《修改说明》,经伦理委员会同意后方可实施;如果对“不同意”的伦理审查意见有不同的看法,可以“复审申请”的方式申诉不同意见,请伦理委员会重新考虑决定。
3.1.4备案:除上述需送审文件外的文件如下:
3.1.4.1纠正错别字、调整格式及文字条理性等的文件。
3.1.4.2更新药检报告。
3.1.4.3申办者地址、名称等的改变。
3.1.4.4结题审查后递交的研究总结报告及统计分析报告。
3.1.4.5试验相关标准操作规程。
3.1.4.6试验保险证明以及保险时限延长更新文件。
3.1.4.7其他不适用于会议审查或简易审查等(如CRF更新等)。
3.2变更或者豁免知情同意
3.2.1豁免知情同意是指豁免同意的整个要求,包括知情同意过程的属性和披露要素,即研究者在没有获得知情同意的情况下进行研究。以下情形经伦理委员会审查同意后,可以免除签署知情同意书:
3.2.1.1利用可识别身份信息的人体材料或者数据进行研究,已无法找到该受试者,且研究项目不涉及个人隐私和商业利益的;
3.2.1.2生物样本捐献者已经签署了特定的知情同意或者泛知情同意,同意所捐献样本及相关信息可用于将来医学研究的,不需要再次获得受试者的知情同意。
3.2.2变更知情同意是指仍然会获得知情同意,但披露的要素或知情同意书与法规要求有所不同:一是变更提供给受试者的信息,例如隐瞒信息。二是变更知情同意书的文件证明,例如免除知情同意的签字。以下两种情况可以申请免除知情同意签字:
3.2.2.1当一份签了字的知情同意书会对受试者的隐私构成不正当的威胁,联系受试者真实身份和研究的唯一记录是知情同意文件,并且主要风险就来源于受试者身份或个人隐私的泄露。在这种情况下,应该遵循每一位受试者本人的意愿是否签署书面知情同意文件。
3.2.2.2研究对受试者的风险不大于最小风险,并且如果脱离“研究”背景,相同情况下的行为或程序不要求签署知情同意。例如:访谈研究,邮件/电话调查。对于同意免除签署书面知情同意文件的临床试验项目,伦理委员会可以要求研究者向受试者提供书面告知信息。
3.3提交伦理审查的程序
3.3.1提交送审文件的要求及文件份数
3.3.1.1形式审查送审:根据《伦理审查送审文件清单》不同的审查类别的送审文件清单,准备2份书面送审文件及电子文件1份。并根据伦理审查申请/报告的类别,填写相应的申请/报告的表格,递交至伦理委员会,由秘书进行形式审查。
3.3.1.2主审委员送审:形式审查通过后,秘书将上述2份书面送审文件递交至主审委员进行审查。
3.3.1.3主审委员意见回复:经主审委员审查后如有需要与研究者和/或申办者沟通的问题,研究者和/或申办者尽快按要求修改或作相应解释说明,填写《主审综合意见反馈表》,提交相关修改资料。
3.3.1.4会议审查预审:根据《伦理审查送审文件清单》不同的审查类别的送审文件清单,另准备XX份书面送审材料以及《主审综合意见反馈表》在伦理委员会会议召开前一周递交至伦理委员会。
3.3.1.5备案:准备2份书面送审材料及1份电子文件递交至伦理委员会,由秘书进行形式审查后,进行备案。
3.3.2领取通知
3.3.2.1补充/修改送审材料通知
如果送审文件不完整,文件要素有缺陷,伦理秘书发送补充/修改送审材料通知,一次性告知缺项文件、缺陷的要素,以及最近审查会议前的送审截止日期。
3.3.2.2受理通知
送审文件的完整性和要素通过形式审查后,伦理秘书发送受理通知,并告知预定审查日期。
3.3.3伦理会议审查的准备
3.3.3.1会议时间/地点:伦理委员会秘书电话/短信/微信/邮件等方式通知申办者和主要研究者。
3.3.3.2会议资料准备:申办者准备伦理审查资料共XX(伦理委员人数)份,在
会议前一周递交伦理委员会秘书。初始审查以及需会议审查、修正案审查应参照《临床试验项目初始审查会议汇报提纲》的要求撰写PPT,并在伦理委员会会议召开前一周电子版微信发送伦理秘书或伦理委员会工作邮箱:keyanchu20240109
@163.com
3.3.3.3人员准备:
3.3.3.3.1初始审查以及修正案审查:主要研究者或指定研究者需在伦理会议上汇报相关内容(初始审查PPT汇报约5-8分钟,修正案审查PPT汇报约5分钟)。主要研究者或指定研究者需提前5分钟到达会场。
3.3.3.3.2严重/持续偏离方案以及安全性信息审查:如需要由主要研究者或指定研究者对审查资料进行现场说明并答疑,则需提前5分钟到达会场。
3.4伦理审查的时间
3.4.1伦理委员会会议时间
伦理委员会例行会议原则上每月召开1次,一般安排在每月第三周工作日下午,请在会议审查1周前提交送审文件,召开审查会议(如遇特殊情况可作相应调整并及时通知相关人员)。秘书在会议前3个工作日内将所有预审材料提交给参会委员,需要时可以增加审查会议次数。
研究过程中出现重大或严重问题,危及受试者安全时,或发生其他需要伦理委员会召开会议进行紧急审查和决定的情况,伦理委员会将召开紧急会议进行审查。
3.4.2工作时间
3.4.2.1形式审查:送审资料符合要求则当即发送受理通知;如果送审文件不完整,文件要素有缺陷,研究者/申办者应在接到补充/修改送审材料通知后2周内按照要求将材料补充完整,重新提交。
3.4.2.2主审审查:主审委员在接到送审材料后2周内完成审查工作,并由伦理秘书综合主审意见。经主审委员审查后如有需要与研究者和/或申办者沟通的问题,研究者和/或申办者尽快按要求填写《主审综合意见反馈表》。委员在接到主审意见反馈后尽快完成审查。
3.4.2.3会议审查:伦理会议结束后5个工作日内向申办者和主要研究者发送审查意见。如有修改意见,申办者应收到审查意见后尽快进行修改或作相应解释说明,以“复审申请”的要求递交资料。
3.5审查决定的传达
伦理委员会在做出伦理审查决定后5个工作日内,以“伦理审查意见”的书面方式传达审查决定。
3.5.1向主要研究者传达
初始审查、跟踪审查(包括:修正案审查、年度/定期跟踪审查、安全性信息审查、偏离方案审查、终止/暂停试验审查、结题审查)及复审的全部审查决定均向主要研究者传达。
3.5.2向申办者传达
初始审查、跟踪审查(包括:修正案审查、年度/定期跟踪审查、安全性信息审查、偏离方案审查、终止/暂停试验审查、结题审查)及复审的全部审查决定均向申办者传达。
3.5.3及时通知机构办公室
初始审查、跟踪审查(包括:修正案审查、年度/定期跟踪审查、安全性信息审查、偏离方案审查、终止/暂停试验审查、结题审查)及复审的全部审查决定均应及时通知机构办公室。
3.6审查时限
受理送审资料至传达决定的最长时限一般不超过30日。情况紧急的,应当及时开展伦理审查。在疫情暴发等突发事件紧急情况下,一般在72小时内开展伦理审查、出具审查意见。
3.7伦理审查的费用
3.7.1费用标准
3.7.1.1药物/器械临床试验伦理审查费用为会议审查5300元人民币(含税),修正案审查、年度/定期跟踪审查、简易审查1060元(含税)。
3.7.1.2不需缴费的情况:安全性信息审查、偏离方案审查、终止/暂停研究审查、结题审查。
3.7.1.3本院在职职工发起或参与的、无经费来源的临床研究项目免收伦理审查费。
3.7.2缴费相关事宜:
3.7.2.1申办者需在收到受理通知后5个工作日内缴清上述伦理审查费用。
3.7.2.2汇款后电话通知伦理委员会秘书(联系人:胡少红;联系电话:0710-3442210;Email:keyanchu20240109@163.com,同时务必将电子汇款凭证发送伦理秘书,作为供财务管理员开取发票时的凭证。
3.7.2.3缴纳伦理审查费之后,由医院财务科开具发票,注明“伦理审查费”。发票原件交申办者或CRO公司,复印件留伦理委员会备案。
3.7.2.4伦理审查费归医院财务科统一管理。
3.7.2.5伦理审查费用账户信息:
纳税人名称:襄阳市中医医院(襄阳市中医药研究所)
纳税人识别号:12420600420424360A
电话:07103447947
注册地址:襄阳市樊城区长征路24号
开户行:工商银行襄阳市长征路支行
账号:1804004009044003243
备注:注明XX项目伦理审查费
3.8 免除审查符合以下情况的生物医学研究项目可以免除审查:
3.8.1 在正常的教育、培训环境下开展的研究,如:①对常规和特殊教学方法的研究;②关于教学方法、课程或课堂管理的效果研究,或对不同的教学方法、课程或课堂管理进行对比研究。
3.8.2 涉及教育、培训测试(认知、判断、态度、成效)、访谈调查或公共行为观察的研究。
3.8.3 以下情况不能免除审查:①以直接或通过标识符的方式记录受试者信息;②在研究以外公开受试者信息可能会让受试者承担刑事或民事责任的风险,或损害受试者的经济、就业或名誉;③上述不能免除审查的情况,如果受试者为政府官员或政府官员候选人,或者国家有关法规要求在研究过程中及研究后对私人信息必须保密的情况,则可以免除审查。
3.8.3 “涉及访谈调查,公共行为观察的研究”的免除审查一般不适用于儿童与未成年人,除非研究者不参与被观察的公共行为。
3.8.4 对于既往存档的数据、文件、记录、病理标本或诊断标本的收集或研究,并且这些资源是公共资源,或者是以研究者无法联系受试者的方式(直接联系或通过标识符)记录信息的。
3.8.5 食品口味和质量评价以及消费者接受性研究:①研究用健康食品不含添加剂;②研究用食品所含食品添加剂在安全范围,且不超过国家有关部门标准,或化学农药或环境污染物含量不超出国家有关部门的安全范围。
3.8.6 关于特殊受试人群免除审查的规定:免除审查不适用于涉及孕妇、胎儿、新生儿、试管婴儿、精神障碍人员和服刑劳教人员的研究。
3.8.7 不建议研究者自行做出“免除伦理审查”的判断,请向本伦理委员会咨询后确定。
3.9 免除知情同意
3.9.1 利用以往临床诊疗中获得的医疗记录和生物标本的研究,并且符合以下全部条件,可以申请免除知情同意:
3.9.1.1研究目的是重要的。
3.9.1.2研究对受试者的风险不大于最小风险。
3.9.1.3免除知情同意不会对受试者的权利和健康产生不利的影响。
3.9.1.4受试者的隐私和个人身份信息得到保护。
3.9.1.5若规定需获取知情同意,研究将无法进行(病人/受试者拒绝或不同意参加研究,不是研究无法实施、免除知情同意的证据)。
3.9.1.6不涉及商业利益。
3.9.1.7只要有可能,应在研究后的适当时候向受试者提供适当的有关信息。若病人/受试者先前已明确拒绝在将来的研究中使用其医疗记录和标本,则该受试者的医疗记录和标本只有在公共卫生紧急需要时才可被使用。
3.9.2利用以往研究中获得的医疗记录和生物标本的研究(研究病历/生物标本的二次利用),并且符合以下全部条件,可以申请免除知情同意:
3.9.2.1以往研究已获得受试者的书面同意,允许其他研究项目使用其病历或标本。
3.9.1.2本次研究符合原知情同意的许可条件。
3.9.1.3受试者的隐私和身份信息的保密得到保证。
3.10 免除知情同意书签字
3.10.1 当一份已签字的知情同意书会对受试者的隐私构成不正当的威胁,联系受试者真实身份和研究的唯一记录是知情同意文件,并且主要风险就来自受试者身份或个人隐私的泄露。在这种情况下,应该遵循每一位受试者本人的意愿是否签署书面知情同意文件。
3.10.2 研究对受试者的风险不大于最小风险,并且如果脱离“研究”背景,相同情况下的行为或程序不要求签署书面知情同意。例如,访谈研究,邮件/电话调查。
3.10.3 对于批准免除签署书面知情同意文件的研究项目,伦理委员会可以要求研究者向受试者提供书面告知信息。
3.11 伦理审查申请/报告相关问题咨询方式
申办者/研究者如对以上内容有疑问可向伦理委员会秘书咨询。
联系人:胡少红
联系电话:0710-3442210
E-mail:keyanchu20240109@163.com
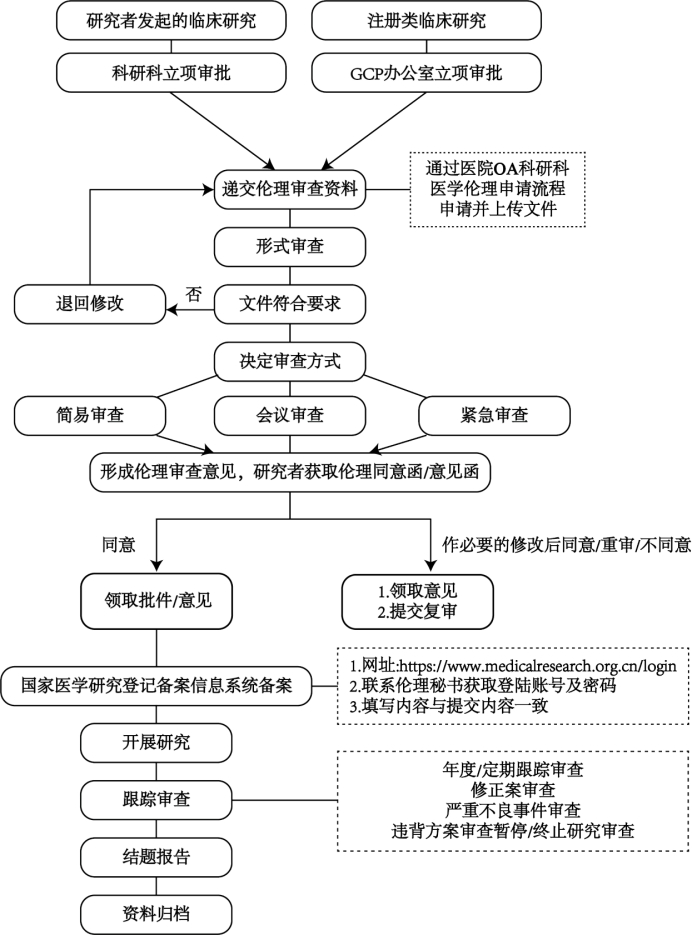
3.12 临床研究伦理审查流程图
临床研究伦理审查流程图



 鄂公网安备42060002000443号 特别声明:本站内容仅供参考, 不作为诊断医疗依据